
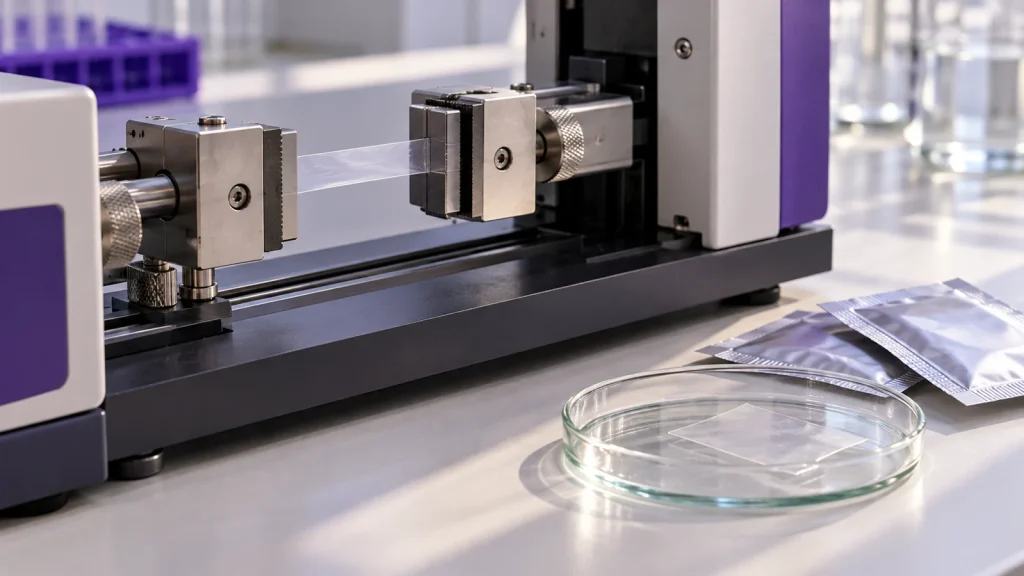
Eine orale Lösungsfilmspezifikation sollte die Menge und Gleichmäßigkeit des deklarierten Inhaltsstoffs, die physikalische Leistung des Films, sein feuchtigkeitsbedingtes Verhalten und den Schutz durch den Beutel definieren. Eine schnelle Auflösungsdemonstration liefert nur eine Beobachtung. Die kommerzielle Akzeptanz erfordert vereinbarte Tests an repräsentativen Paketen.
Definieren Sie den deklarierten Betrag, bevor Sie um Einheitlichkeit bitten
Schreiben Sie die Zutatenidentität, die Menge pro Film und die analytische Grundlage in das Entwicklungsbrief. Klären Sie, ob eine angegebene Zahl die Zielzutat oder eine Mischung mit diesem Inhalt beschreibt. Für ein Peptidprojekt gilt das Unterschied zwischen chromatografischer Reinheit und Peptidgehalt Beeinflusst auch, was der deklarierte Betrag bedeutet.
Ein Ergebnis einer kombinierten Stichprobe liefert Informationen über diese kombinierte Stichprobe. Es zeigt nicht, wie sehr sich die einzelnen Filme unterscheiden. Wenn Einheitlichkeit für die Produktspezifikation wichtig ist, vereinbaren Sie mit dem Prüflabor eine Einheitsbewertung und einen repräsentativen Probenahmeplan.
Nutze pharmakopeale Konzepte im Rahmen ihres Bereichs
USPs Erklärung von General Chapter <905> unterscheidet zwischen Inhalts-Gleichmäßigkeits- und Gewichtsvariationsverfahren. Sie beschreibt eine erste Bewertung von 10 Dosierungseinheiten und weitere 20, wenn die zweite Phase des Kapitels erforderlich ist. Dies sind pharmazeutische Dosierungskonzepte. Ob ein Kompendialverfahren auf ein bestimmtes Oralfilmprojekt angewendet wird, hängt von der Klassifikation des Produkts, den anwendbaren Anforderungen und der Methodeneignung ab.
Behandeln Sie die Abmessungen oder die Masse eines Films nicht als Ersatz für die Messung der Zutaten ohne eine gerechtfertigte Grundlage. Ein Lieferant und Käufer sollten genau angeben, welches Ergebnis sie für die Freigabe verwenden und welche Beobachtungen die Prozessbewertung unterstützen.
Geben Sie einer Überblendungsbehauptung einen Endpunkt und eine Methode
"Löst sich schnell auf" kann mehrere Beobachtungen beschreiben: anfängliche Erweichung, Verlust der Struktur, Verschwinden sichtbarer Stücke oder Freisetzung einer gemessenen Zutat. Ein Entwicklungsbericht sollte die Beobachtung identifizieren, die er als Endpunkt bezeichnet. Die Probenvorbereitung, die Testumgebung und die Methodenreferenz müssen es einem anderen Labor ermöglichen, das Ergebnis zu interpretieren.
Leihen Sie sich nicht für jeden Film einen Tablet-Benchmark aus
Die Die FDA-Leitlinien vom Dezember 2008 zur oralen Auflösung von Tabletten empfiehlt eine In-vitro-Desintegrationszeit von etwa 30 Sekunden oder weniger für die ODT-Bezeichnung und diskutiert die Methodenabhängigkeit des Ergebnisses. Das Dokument betrifft Tablets. Es legt keine universelle Akzeptanzgrenze von 30 Sekunden für jeden oralen Auflösungsfilm fest.
Für einen Film bitten Sie den Entwickler, den vorgeschlagenen Endpunkt gegen die beabsichtigte Leistung des Produkts zu begründen. Eine in-vitro-Desintegrationsbeobachtung stellt keine klinische Absorption, Bioverfügbarkeit oder Wirksamkeit fest. Jede solche Behauptung benötigt Beweise, die die eigentliche Behauptung adressieren.
Bewerten Sie das Handling und den finalen Beutel gemeinsam
Ein Film muss den vereinbarten Herstellungs-, Verpackungs- und Vertriebsprozess überstehen und aus seinem Beutel herausnehmbar bleiben. Beziehen Sie Beobachtungen wie Risse, Haftung am Liner, Locken und Blockieren in die Entwicklungsübersicht ein. Zeichnen Sie die Konditionierung und die Pakethistorie der Probe mit diesen Beobachtungen auf.
USP <922> unterscheidet verfügbares Wasser vom Gesamtwassergehalt. Diese Unterscheidung kann helfen, eine feuchtigkeitsbezogene Untersuchung zu rahmen, bietet aber keine fertige Akzeptanzgrenze für eine Oralfilm-Formulierung. Fragen Sie das technische Team, welche Maße für den vorgeschlagenen Film relevant sind und warum.
Ein kommerzieller Testbericht
| Attribut | Dokumentieren Sie vor der Stichprobe | Entscheidung bestätigt |
|---|---|---|
| Zutatenmenge | Identität, Mengenbasis und Prüfverfahren | Erfüllt der Film seinen vereinbarten Kompositionsanspruch? |
| Einzeleinheitsuniformität | Stichprobenplan, analytischer Ansatz und Akzeptanzregel | Ist die deklarierte Zutat zwischen den bewerteten Einheiten ausreichend konsistent? |
| Auflösung oder Freisetzung | Definierte Endpunkt- und Methodenbedingungen | Erfüllt die Probe die vereinbarte In-vitro-Leistung? |
| Physisches Handling | Stichprobenabmessungen, Konditionierung und ausgewählte Beobachtungen | Kann der Film wie beabsichtigt entwickelt und entfernt werden? |
| Verpackte Stabilität | Endgültiger Beutelbau und produktspezifischer Studienplan | Welche Lagerzeit und welche Bedingungen stützen die Beweise? |
Verknüpfe die Mustergenehmigung mit der Fertigungsspezifikation
Halten Sie die genehmigte Probe, Formulierungsreferenz, analytische Methoden und Paketaufbau durch Dokumentenrevision verknüpft. Eine spätere Änderung der Filmzusammensetzung, der Beschichtung oder der Gießanordnungen, des Schnittmusters oder des Beutels erfordert eine dokumentierte Bewertung ihrer Auswirkungen auf die vereinbarten Attribute. Die erforderliche Bewertung hängt von der Änderung ab.
- Vereinbaren Sie die beabsichtigte Nutzung und die Ziel-Markt-Klassifikation.
- Definieren Sie die Zutaten- und körperlichen Leistungsbehauptungen, die Belege benötigen.
- Bestätigen Sie Methoden und Akzeptanzkriterien, bevor die Akzeptanzprobe getestet wird.
- Bewerten Sie die Probe in ihrem vorgeschlagenen finalen Beutel.
- Geben Sie an, welche Ergebnisse eine kommerzielle Charge begleiten müssen und wer Änderungen genehmigt.
Für die Entwicklungsbeschaffung werden die Liefergegenstände in jeder Phase identifiziert: eine Machbarkeitsbeobachtung, ein akzeptierter Prototyp oder eine genehmigte kommerzielle Spezifikation. Das verhindert, dass eine frühe Musterdemonstration als fertige Produktqualifikation behandelt wird.
Häufig gestellte Fragen
Muss jeder orale Auflösungsfilm innerhalb von 30 Sekunden zerfallen?
Aus der ODT-Richtlinie der FDA, die Tabletten betrifft, folgt keine universelle Grenze. Ein Film benötigt eine begründete Spezifikation und eine definierte Methode, die seinem Produkt und Markt entspricht.
Sorgt ein einheitliches Filmgewicht für die Gleichmäßigkeit der Zutaten?
Das Gewicht allein bestimmt nicht die Menge einer deklarierten Zutat in jedem Film. Der vorgeschlagene Ansatz benötigt eine technische Begründung und, wo erforderlich, individuelle Analyseergebnisse.
Beweist ein schnelles In-vitro-Ergebnis die Aufnahme?
Nein. Desintegration und Freisetzung von Inhaltsstoffen sind unterschiedliche Fragen von Absorption oder klinischer Wirkung. Behauptungen über Letzteres erfordern spezifische Beweise für das Produkt und die Behauptung.
Welches Paket sollte für die Stabilitätsbewertung verwendet werden?
Verwenden Sie den vorgesehenen Endbeutel oder eine durch den technischen Studienplan begründete Konfiguration. Zeichnen Sie die Materialkonstruktion und die Dichtungsspezifikationen auf, damit der Beweis auf das kommerzielle Paket zurückverfolgt werden kann.
Quellen und weiterführende Literatur
- USP, Erläuterung des Generalkapitels <905>, Einheitlichkeit der Dosierungseinheiten.
- FDA, Orally Disintegration Tablets, Leitlinien Dezember 2008.
- USP, Generalkapitel <922>, Wasseraktivität.
Senden Sie die beabsichtigte Zutat, das Filmformat, den Markt und die vorgeschlagenen Ansprüche für eine Oralfilm-OEM-Bewertung. Verwandte Literatur: Fragen zur Entwicklung von mündlichen Filmen und Qualitätsverantwortlichkeiten.
