
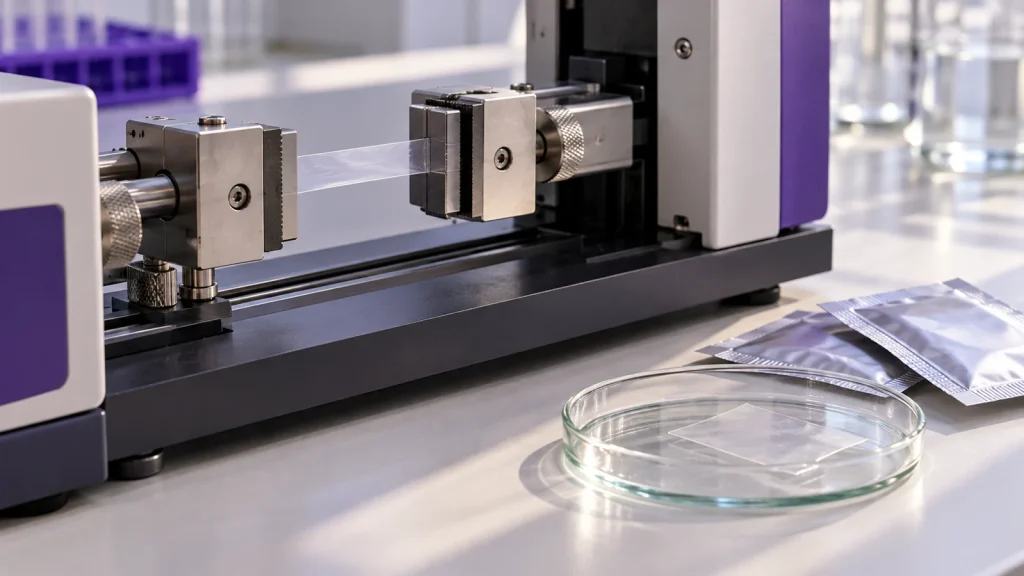
Une spécification orale de film dissolvant doit définir la quantité et l’uniformité de son ingrédient déclaré, la performance physique du film, son comportement lié à l’humidité et la protection offerte par sa poche. Une démonstration rapide de dissolution ne fournit qu’une seule observation. L’acceptation commerciale nécessite des tests convenus sur des unités représentatives emballées.
Définissez le montant déclaré avant de demander l’uniformité
Inscrivez l’identité de l’ingrédient, la quantité par film et la base analytique dans le cahier des charges de développement. Précisez si un chiffre indiqué décrit l’ingrédient cible ou un mélange qui le contient. Pour un projet peptidique, le Différence entre la pureté chromatographique et la teneur en peptides Influence aussi la signification du montant déclaré.
Un résultat d’un échantillon combiné fournit des informations sur cet échantillon combiné. Cela ne montre pas à quel point les films diffèrent individuellement. Si l’uniformité est importante pour la spécification du produit, convenez d’une évaluation au niveau de l’unité et d’un plan d’échantillonnage représentatif avec le laboratoire d’essais.
Utiliser les concepts pharmacopéens dans leur champ d’application
L’explication de l’USP sur le Chapitre Général <905> distingue les procédures d’uniformité de contenu et de variation de poids. Il décrit une évaluation initiale de 10 unités de dosage et de 20 autres lorsque la deuxième étape du chapitre est nécessaire. Ce sont des concepts d’unités de dosage pharmaceutiques. L’application d’une procédure compendielle à un projet de film oral particulier dépend de la classification du produit, des exigences applicables et de l’adéquation de la méthode.
Ne considérez pas les dimensions ou la masse d’un film comme un substitut à la mesure des ingrédients sans fondement justifié. Un fournisseur et un acheteur doivent indiquer précisément quel résultat ils utiliseront pour la publication et quelles observations soutiennent l’évaluation du processus.
Attribuer à une revendication à temps de dissolution un point final et une méthode
« Se dissout rapidement » peut décrire plusieurs observations : ramollissement initial, perte de structure, disparition de morceaux visibles ou libération d’un ingrédient mesuré. Un rapport de développement doit identifier l’observation qu’il appelle le point d’arrivée. La préparation de l’échantillon, l’environnement de test et la référence de la méthode doivent permettre à un autre laboratoire d’interpréter le résultat.
Ne prenez pas un benchmark tablette pour chaque film
Le Directives de la FDA de décembre 2008 concernant les comprimés désintégrants par voie orale recommande un temps de désintégration in vitro d’environ 30 secondes ou moins pour la désignation ODT et discute de la dépendance à la méthode du résultat. Le document concerne les tablettes. Elle n’établit pas une limite universelle d’acceptation de 30 secondes pour chaque film oral dissolvant.
Pour un film, demandez au développeur de justifier le point final proposé par rapport aux performances prévues du produit. Une observation de désintégration in vitro n’établit pas l’absorption clinique, la biodisponibilité ou l’efficacité. Toute telle affirmation nécessite des preuves qui répondent à la revendication réelle.
Évaluez la manipulation et la pochette finale ensemble
Un film doit survivre au processus de fabrication, d’emballage et de distribution convenu et rester extraitoire de sa pochette. Incluez des observations telles que les déchirures, l’adhérence à la doublure, les enroulements et les blocages dans la revue de développement. Notez l’état de conditionnement et l’historique de l’emballage de l’échantillon avec ces observations.
USP <922> distingue l’eau disponible de la teneur totale en eau. Cette distinction peut aider à cadrer une étude liée à l’humidité, mais elle ne fournit pas de limite d’acceptation prête à l’emploi pour une formulation à film oral. Demandez à l’équipe technique quelles mesures sont pertinentes pour le film proposé et pourquoi.
Un briefing d’essai commercial
| Attribut | Documenter avant l’échantillonnage | Décision soutenue |
|---|---|---|
| Quantité d’ingrédients | Identité, base de quantité et procédure d’essai | Le film répond-il à sa revendication de composition convenue ? |
| Uniformité individuelle | Plan d’échantillonnage, approche analytique et règle d’acceptation | L’ingrédient déclaré est-il suffisamment cohérent entre les unités évaluées ? |
| Désintégration ou libération | Terminaisons définis et conditions de méthode | L’échantillon répond-il à la performance in vitro convenue ? |
| Manipulation physique | Dimensions de l’échantillon, conditionnement et observations choisies | Le film peut-il être traité et retiré comme prévu ? |
| Stabilité emballée | Construction finale de la pochette et plan d’étude spécifique au produit | Quelle période de stockage et quelles conditions les preuves soutiennent-elles ? |
Relier l’approbation de l’échantillon à la spécification de fabrication
Gardez l’échantillon approuvé, la référence de formulation, les méthodes analytiques et la construction du paquet liés par révision du document. Un changement ultérieur de composition du film, de revêtement ou d’agencement de moulage, de motif de découpe ou de pochette nécessite une évaluation documentée de son effet sur les attributs convenus. L’évaluation requise dépend du changement.
- Convenez de l’usage prévu et de la classification du marché de destination.
- Définissez les ingrédients et les affirmations de performance physique qui nécessitent des preuves.
- Confirmez les méthodes et critères d’acceptation avant le test de l’échantillon d’acceptation.
- Évaluez l’échantillon dans sa poche finale proposée.
- Indiquez quels résultats doivent accompagner un lot commercial et qui approuve les modifications.
Pour l’approvisionnement en développement, identifiez le livrable à chaque étape : une observation de faisabilité, un prototype accepté ou une spécification commerciale approuvée. Cela empêche qu’une démonstration précoce d’échantillon soit considérée comme une qualification de produit achevé.
Questions fréquemment posées
Chaque film oral dissolvant doit-il se désintégrer en moins de 30 secondes ?
Aucune limite universelle ne découle des directives de la FDA sur l’ODT, qui concernent les comprimés. Un film a besoin d’une spécification justifiée et d’une méthode définie adaptée à son produit et à son marché.
Un poids uniforme du film établit-il l’uniformité des ingrédients ?
Le poids seul ne détermine pas la quantité d’un ingrédient déclaré dans chaque film. L’approche proposée nécessite une justification technique et, le cas nécessaire, des résultats analytiques par unité individuelle.
Un résultat in vitro rapide prouve-t-il l’absorption ?
Non. La désintégration et la libération des ingrédients sont des questions différentes de l’absorption ou de l’effet clinique. Les affirmations concernant ce dernier nécessitent des preuves spécifiques au produit et à l’allégation.
Quel package doit être utilisé pour l’évaluation de la stabilité ?
Utilisez la pochette finale prévue ou une configuration justifiée par le plan d’étude technique. Consignez la construction des matériaux et la spécification d’étanchéité afin que les preuves restent traçables jusqu’au paquet commercial.
Sources et lectures complémentaires
- USP, explication du Chapitre Général <905>, Uniformité des unités de dosage.
- FDA, Tablettes désintégrantes oralement, directives de décembre 2008.
- USP, Chapitre général <922>, Activité aquatique.
Envoyer l’ingrédient prévu, le format du film, le marché et les revendications proposées pour un Évaluation orale de l’OEM de film. Lectures connexes : Questions sur le développement orale du film et Responsabilités en matière de qualité.
