
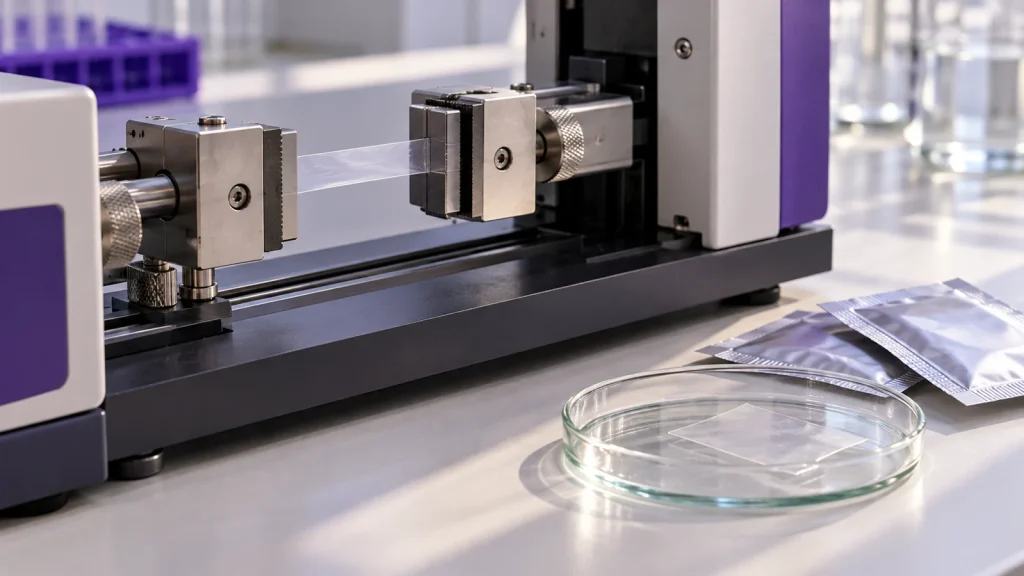
経口溶解フィルム仕様書には、その成分の量と均一性、フィルムの物理的性能、湿気に関する挙動、そしてポーチによる保護効果が定義されるべきです。素早く溶かすデモンストレーションは、ただ一つの観察しか示さない。商用受領には、代表的なパッケージユニットでの合意されたテストが必要です。
均一性を求める前に申告された金額を定義してください
原材料の識別、映画ごとの数量、分析的根拠を開発ブリーフに書き込んでください。記載された数値が対象成分を表すのか、それともそれを含むブレンドなのかを明確にしてください。ペプチドプロジェクトの場合、 クロマトグラフィー純度とペプチド含有量の違い 申告金額の意味にも影響します。
結合サンプルの結果は、その結合サンプルに関する情報を提供します。個々の映画がどれほど異なるかは示されていません。製品仕様に均一性が重要な場合は、試験所とユニットレベルの評価と代表的なサンプリング計画を合意してください。
薬局の概念はその範囲内で使用します
USPによる総会第<905章の説明> 内容一様性と重み変動の手続きを区別する。これは、章の第2段階が必要となる際に、10単位の初期評価とさらに20単位の評価を記述しています。これらは医薬品の用量単位の概念です。特定のオーラルフィルムプロジェクトに包括的な手順が適用されるかどうかは、製品の分類、適用される要件、方法の適合性によって異なります。
正当な根拠なしに、フィルムの寸法や質量を成分計量の代わりに扱ってはいけません。サプライヤーと買い手は、リリースにどの結果を用い、どの観察がプロセス評価を支援するかを明確に示すべきです。
溶解時間の主張にエンドポイントとメソッドを与えます
「溶ける速さ」は、初期の軟化、構造の喪失、目に見える部分の消失、または測定された成分の放出など、いくつかの観察を指すことができます。開発報告書は、エンドポイントと呼ぶ観測点を特定するべきです。試料準備、試験環境、方法の参照は、別の検査室が結果を解釈できるようにしなければなりません。
すべての映画にタブレットのベンチマークを借りないでください
その FDAの2008年12月の経口分解錠剤に関する指針 ODT指定の体外分解時間を約30秒以内に推奨し、結果の方法依存性について論じています。その文書はタブレットに関するものです。すべての口腔溶解フィルムに対して普遍的な30秒の受理制限を定めているわけではありません。
映画の場合は、開発者に提案された終点を製品の意図した性能に対して正当化するよう求めます。体外分解観察だけでは、臨床吸収、生体利用可能性、または有効性を確立するものではありません。そのような主張には、実際の主張に反証する証拠が必要です。
取り扱いと最終的なパウチを一緒に評価しましょう
フィルムは合意された製造、包装、流通のプロセスを通過し、ポーチから取り外せる状態でなければなりません。裂け目、ライナーへの接着、カール、ブロッキングなどの観察例を開発レビューに含めてください。その観察結果をもとにサンプルの条件付けやパッケージ履歴を記録してください。
USP <922>は利用可能な水と総水含有量を区別します.この区別は水分関連の調査の枠組みを捉えるのに役立ちますが、口用膜製剤の即成した受け入れ限界を提供するものではありません。技術チームに、提案されたフィルムに関連する測定値やその理由を尋ねてください。
商業試験ブリーフ
| 属性 | サンプリング前の文書化 | 判決支持 |
|---|---|---|
| 材料の量 | 同定、数量基準および分析手順 | この映画は合意された構図の要求を満たしているのでしょうか? |
| 個別単位の均一性 | サンプリング計画、分析的アプローチおよび受理ルール | 申告された成分は評価された単位間で十分に一貫していますか? |
| 崩壊または解放 | 定義されたエンドポイント条件と方法条件 | サンプルは合意された体外検査性能を満たしているか? |
| 物理的な取り扱い | サンプル寸法、条件付けおよび選択された観測 | フィルムは意図通り現像・除去できますか? |
| パッケージ安定性 | 最終的なポーチ構造と製品固有の学習計画 | 証拠はどの期間や条件を支持していますか? |
サンプル承認を製造仕様に結びつける
承認されたサンプル、製剤参照、分析手法、パッケージ構成は文書改訂でリンクを保持してください。後のフィルムの構成、コーティング、鋳造配置、カットパターン、ポーチの変更には、合意された特性への影響に関する文書化の評価が必要です。必要な評価は変更によって異なります。
- 意図された用途と目的地・市場の分類を合意してください。
- 証拠が必要な成分と身体的パフォーマンスの主張を定義してください。
- 受理サンプルを試験する前に、方法と受理基準を確認しましょう。
- サンプルを提案された最終パウチ内で評価してください。
- 商業的なバッチに付随する結果と変更を承認する者を指定します。
開発調達では、各段階での成果物を特定します:実現可能性の観測、承認された試作機、または承認された商業仕様。これにより、早期のサンプルデモンストレーションが完成品認定として扱われることがありません。
よくある質問
すべての口腔溶解フィルムは30秒以内に分解しなければならないのでしょうか?
FDAのODTガイダンスからは普遍的な制限はなく、錠剤に関するものも含まれます。映画には、その製品や市場に適した正当な仕様と定義された方法が必要です。
均一なフィルムの重さが成分の均一性を決定づけるのでしょうか?
重量だけでは各フィルムに記載された成分の量は決まりません。提案されたアプローチには技術的な根拠が必要であり、必要に応じて個別単位の分析結果も求められます。
体外受精の速い結果は吸収を証明するのか?
いいえ。分解と成分の放出は吸収や臨床効果とは異なる問題です。後者に関する主張には、製品や主張に特化した証拠が必要です。
安定性評価にはどのパッケージを使うべきでしょうか?
最終的な目的のポーチや、技術的な学習計画に根ざした構成を用いてください。その材料、構造、密封仕様を記録し、その証拠が商業パックに遡ることができるようにしましょう。
出典とさらなる参考文献
- USP(独特のお知らせ) 一般第<905>章「用量単位の統一性」の説明.
- FDAより、 経口分解錠剤、2008年12月ガイダンス.
- USP(独特のお知らせ) 総章<922>水活動.
意図する成分、フィルムフォーマット、市場および提案された主張を送ってください。 口頭映画OEM評価.関連文献: 口述映画開発に関する質問 および 品質責任.
